

新版医疗器械GMP下月施行,这三大变化与每个内审员都有关

10 月 16 日,国家药监局组织《医疗器械生产质量管理规范检查指导原则》线上宣贯。11 月 1 日,新版规范正式施行。这份文件不只是一份配套细则——它把"监管怎么查、怎么判"的尺度,明明白白亮给了全行业。
导读
很多企业把这份文件当成"又一份要学习的材料"。但它真正的信号是:检查的逻辑变了——从一刀切,转向按风险分级、综合研判。读懂这份尺度,比通读 200 个项目更重要。
01、两份文件:一份定"要求",一份定"尺度"
要读懂《检查指导原则》,先得厘清它和《医疗器械生产质量管理规范》的关系。两者是配套关系,但分工不同。
新版《规范》于 2025 年 11 月由国家药监局发布(2025 年第 107 号公告),自 2026 年 11 月 1 日起施行,它回答的是"企业应当怎么做"——是体系建设的纲领性要求。
而《检查指导原则》是 2026 年 9 月 15 日印发的配套技术文件,回答的是"监管部门怎么查、怎么判"——是检查员手里的尺子。企业用它,则是对标整改、规范提升的直接依据。
一句话:规范定"要求",指导原则定"尺度"。企业最常见的一个误判,就是把两份文件混为一谈,只盯规范、不研究指导原则,结果检查来了才发现"尺度"早就变了。规范告诉你"要做到",指导原则告诉你"查的时候怎么量"。二者缺一不可。
02、200 项怎么分:关键 39、主要 88、一般 73
本次宣贯中,药品审核查验中心对《指导原则》主要内容作了重点说明。一个核心数字:全文共 200 项检查项目,按风险分为三级——
- 关键项目 39 项:一旦不符合,往往直接触动体系有效性的根本
- 主要项目 88 项:影响产品质量或体系运行的重要缺陷
- 一般项目 73 项:基础性、规范性的合规要求
- 较现行版本新增 77 项,在适用范围、检查项目及分类、检查类型及结果判定等方面都有不同程度修改
同时,无菌、植入、体外诊断试剂、定制式义齿、独立软件类医疗器械五类附录检查指导原则也同步修订完善,检查类型及结果判定统一遵循《指导原则》。这意味着:覆盖多品类、多附录的企业,需要对照的不只是一张总表,而是总表加相应附录的"组合尺"。
分级的背后,是检查逻辑从"定性"走向"定量 + 定性"的综合研判。
03、三个最值得企业注意的变化
结合宣贯要点,业内梳理此次修订主要回应了几方面的问题。有三个变化,医疗器械企业尤其要提前吃透(注:以下为宣贯要点梳理,非官方逐字原文,来源参考 53/54 号文及行业解读):
① 分级从两级变三级,并弱化"一票否决"
现行原则仅分关键、一般两级,且偏"一票否决";新版引入主要项目这一中间档,并强调根据不符合项目严重程度及产品风险综合研判,不再单纯以单项定生死。这对企业是更科学,但也更考验体系整体稳健。
② 删掉"现场"二字,检查不限于现场
2026 版将旧版"现场检查"统一表述为"检查",顺应监管信息化趋势,意味着除现场检查外,也适用于远程检查、书面检查等形式。企业日常留痕、电子记录的规范性,比以往更重要。
③ 补齐非全项目检查制度
针对日常监管中更常用的非全项目检查,新规明确了章节覆盖要求(如对注册人、备案人的非全项目检查,至少覆盖质量保证、机构与人员、质量控制与产品放行等章节),让"抽查"也有章可循。
还有一个口径要划清:"核查"与"检查"术语有分界——核查通常指向上市前、许可类,检查通常指向上市后监督检查;本指导原则适用于生产许可核查及各类上市后监督检查,不包含注册体系核查。别把适用范围念错了。
尺度变了,靠"临时抱佛脚"过关的空间被明显压缩;靠"体系真稳"才能稳过。
04、11 月 1 日分界点:留给企业的窗口期不多了
宣贯会上,国家药监局医疗器械监督管理司副司长王昕重点提出了下一阶段实施的工作要求,其中一句最关键:11 月 1 日是《规范》执行的统一分界点。
对监管部门,省级药监部门要对照部署科学制定本辖区上市后监督检查工作计划,并把《指导原则》纳入监管人员重点培训内容;对属地企业,要积极引导法定代表人、主要负责人带头学习新规,主动推进质量管理体系升级,确保在 11 月 1 日起全面达到《规范》要求。
《规范》实施后,各级药监部门将强化监督检查,压紧压实企业质量安全主体责任,保障质量管理体系持续稳定有效运行。而对涉及虚假、欺骗行为的,生产许可核查结论直接判定为"未通过核查"、监督检查结论直接判定为"暂停生产整改",并移交执法部门处置。
翻译成企业语言:从 11 月 1 日起,达标不是"计划",是"底线";主要负责人不能只签字不学习,体系升级是硬任务。11 月 1 日之后,每一次检查都按新尺度量。窗口期,是用来"改"的,不是用来"等"的。
05、对企业意味着什么:质量负责人和管代该做什么
新规落地,最该动起来的不是文控部门,而是企业的质量"第一责任人"。结合文件要求,建议抓好四件事:
- 带头学、带头改。法定代表人、主要负责人要真正学新规,而不是把学习任务层层下派;体系升级由顶层推动,才推得动。
- 对标自查、按附录补齐。对照 200 项 + 所属品类附录,把"关键 39、主要 88"优先排查一遍,别等检查员来指。
- 把内审真正做会。内审不是走流程填表,而是能在检查前自己发现漏洞、把不符合项闭环掉的硬能力。体系稳不稳,内审是试金石。
- 管好委托与远程。新版新增委托生产与外协加工等章节、检查不限于现场,委托方、受托方以及电子记录留痕,都要重新梳理一遍责任边界。
说到底,合规的尽头不是"应付一次检查",而是"体系真落地、持续稳运行"。
06、写在最后:尺度是外来的,能力得是自有的
这份《检查指导原则》给全行业亮了尺子,但尺子量出来的结果,取决于企业自己的体系底子。监管越往"风险分级、综合研判"走,企业越不能靠运气过关——它需要一支真正懂标准、会内审、能把不符合项闭环掉的队伍。这也正是我们一直认为,医疗器械质量体系这门功课,越早练实、越值钱。
顺带一说 · 礼明讲堂公开课
体系落地不是"纸面合规",专业能力才是核心底气
我们在和大量医疗器械企业交流的过程中发现,很多企业面对新规不是不重视,而是"不知道从何下手":新版条款变化大,自己研究效率低、理解容易有偏差;内审团队经验不足,查不出真实问题,每次检查都靠"碰运气"。
特别是ISO13485作为医疗器械质量管理体系的国际标准,与新版GMP要求高度契合。一支专业、懂标准、有实战经验的内审员队伍,不仅是企业通过监管检查的必备条件,更是真正让质量管理体系从"纸面合规"走向"实际落地"的核心保障。
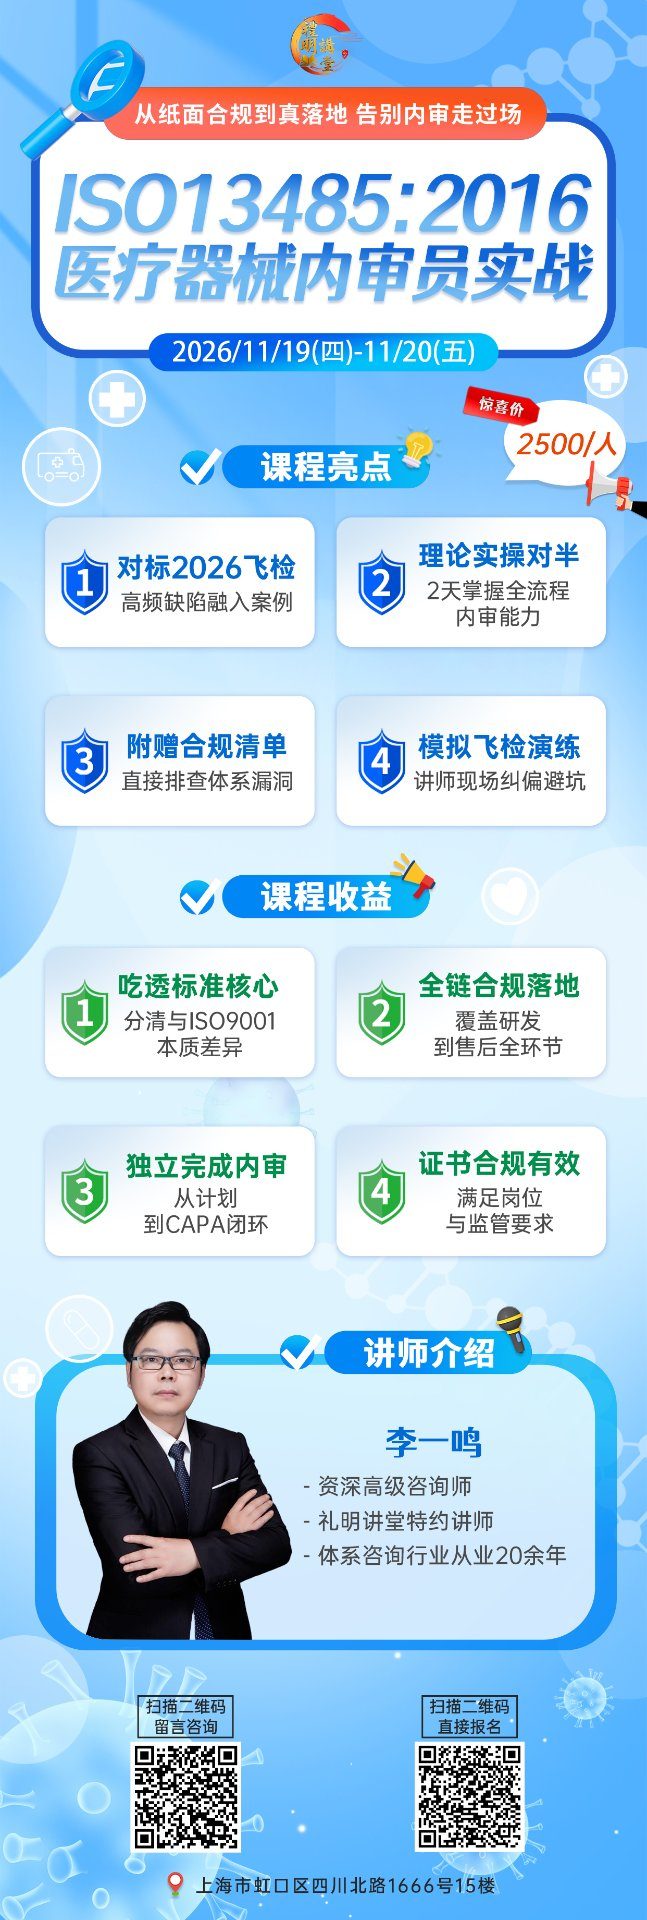
为了帮助广大医疗器械企业顺利应对新规落地,培养真正能打仗、会内审、懂飞检应对的专业人才,礼明讲堂特别开设ISO13485:2016医疗器械内审员实战课程,邀请拥有20余年体系咨询经验、服务过近两千家企业的李一鸣老师亲自授课,通过2天理论加实操的系统训练,帮助学员吃透标准核心、掌握全流程内审能力,还能获得合规有效的内审员证书,满足岗位与监管要求。
课程:ISO13485:2016 医疗器械内审员实战
时间:2026/11/19(周四)– 11/20(周五),2 天 16 学时
费用:2500 元/人(含教材、内审模板包与结业证书)
地点:上海市虹口区四川北路 1666 号 15 楼
讲师:李一鸣(资深高级咨询师、礼明讲堂特约讲师,体系咨询行业从业 20 余年,服务过近两千家客户,多次为宝钢、金山石化、立邦、亚纳米特等名企服务)
课程四大亮点
- 对标 2026 飞检高频缺陷,融入真实案例
- 理论实操对半,2 天掌握全流程内审能力
- 附赠合规清单,直接排查体系漏洞
- 模拟飞检演练,讲师现场纠偏避坑

- 2026-10-29
- 2026-10-29
- 2026-10-29
- 2026-10-29
- 2026-10-29
- 2026-10-29
- 2026-10-28
- 2026-10-28
- 2026-10-28
- 2026-10-28
- 2026-10-28
- 2026-10-28


