


新版GMP落地首月,3个新增章节怎么落进内审|医疗器械内审员培训要点梳理

11月1日起,2026版《医疗器械生产质量管理规范》正式施行。修订后的规范共15章132条,比老版多出质量保证、验证与确认、委托生产与外协加工三个章节。配套的《医疗器械生产质量管理规范检查指导原则》同日施行,共200项检查项目,按风险程度分为关键项目39项、主要项目88项、一般项目73项;无菌、植入、体外诊断试剂、定制式义齿四类产品的专项检查指导原则也同时施行。
把新版条款翻过一遍,有几处变化跟内审直接相关。
变化一:风险管理要贯穿全生命周期
风险管理贯穿全生命周期。过去很多企业把风险管理只放在设计开发阶段,新版要求从研发到售后全过程做风险管控,体系过程本身也要用基于风险的方法控制。这正好对应ISO13485:2016第4.1.2 b)条。内审时不能只查产品风险记录,过程风险的管控证据也要查。
变化二:质量保证单独成章
质量保证单独成章。新版第十一条把质量数据监控、变更管理、不良事件监测、质量风险管理回顾、纠正预防措施、内部审核、管理评审串成一条持续改进的链条,内审计划里必须覆盖这些环节。
变化三:委托生产、外协加工要管到底
委托生产和外协加工要管到底。CDMO模式越来越普遍,新版把委托研发、委托生产、外协加工、委托检验都纳入质量管理体系,要求明晰各方质量责任。这块以前是不少企业的空白,内审要重点看。
对做CDMO的企业,这一章最容易出问题的是责任边界:委托方要提供什么技术文件,受托方要保留哪些记录,双方的质量协议怎么约定变更和偏差处理,交付时怎么确认。内审如果只查自己的记录、不问受托方,这条基本就是空的。
变化四:验证与确认单独立章
验证与确认单独立章。厂房设施、生产工艺、检验方法的关键要素都要有验证确认证据,验证状态要保持,该再验证的要再验证。内审抽查验证台账时,重点看范围有没有覆盖全部规格型号、参数和批记录对不对得上。
再验证的触发条件也要写清楚:工艺参数变了、设备大修了、原料供应商换了、产品注册规格增加了,都要重新评估验证状态。不少企业在检查时被问到这里答不上来,原因不是没做验证,而是没把「什么时候必须再验证」写进文件。
内审本身,也成了被检查的对象
新版第一百二十八条还要求企业建立内部审核程序,把审核准则、范围、频次、参加人员、方法、记录要求、纠正预防措施有效性评定一一确定下来,形成审核报告并跟踪整改。换句话说,内审本身也是被检查的对象。
这些要求不是凭空加出来的,是从这些年飞检查出的问题倒推回去的。现在不主动补,下一轮检查查到就是不符合项。
还有一个容易被忽略的点:新版把质量安全关键岗位人员的职责写得更实,管理者代表、质量管理部门负责人、生产管理部门负责人的任职条件、职责和授权都要有文件支撑。内审查机构与人员这一章时,不能只看任命书,还要看这个人实际管了什么、有没有被授权在质量问题出现时叫停。
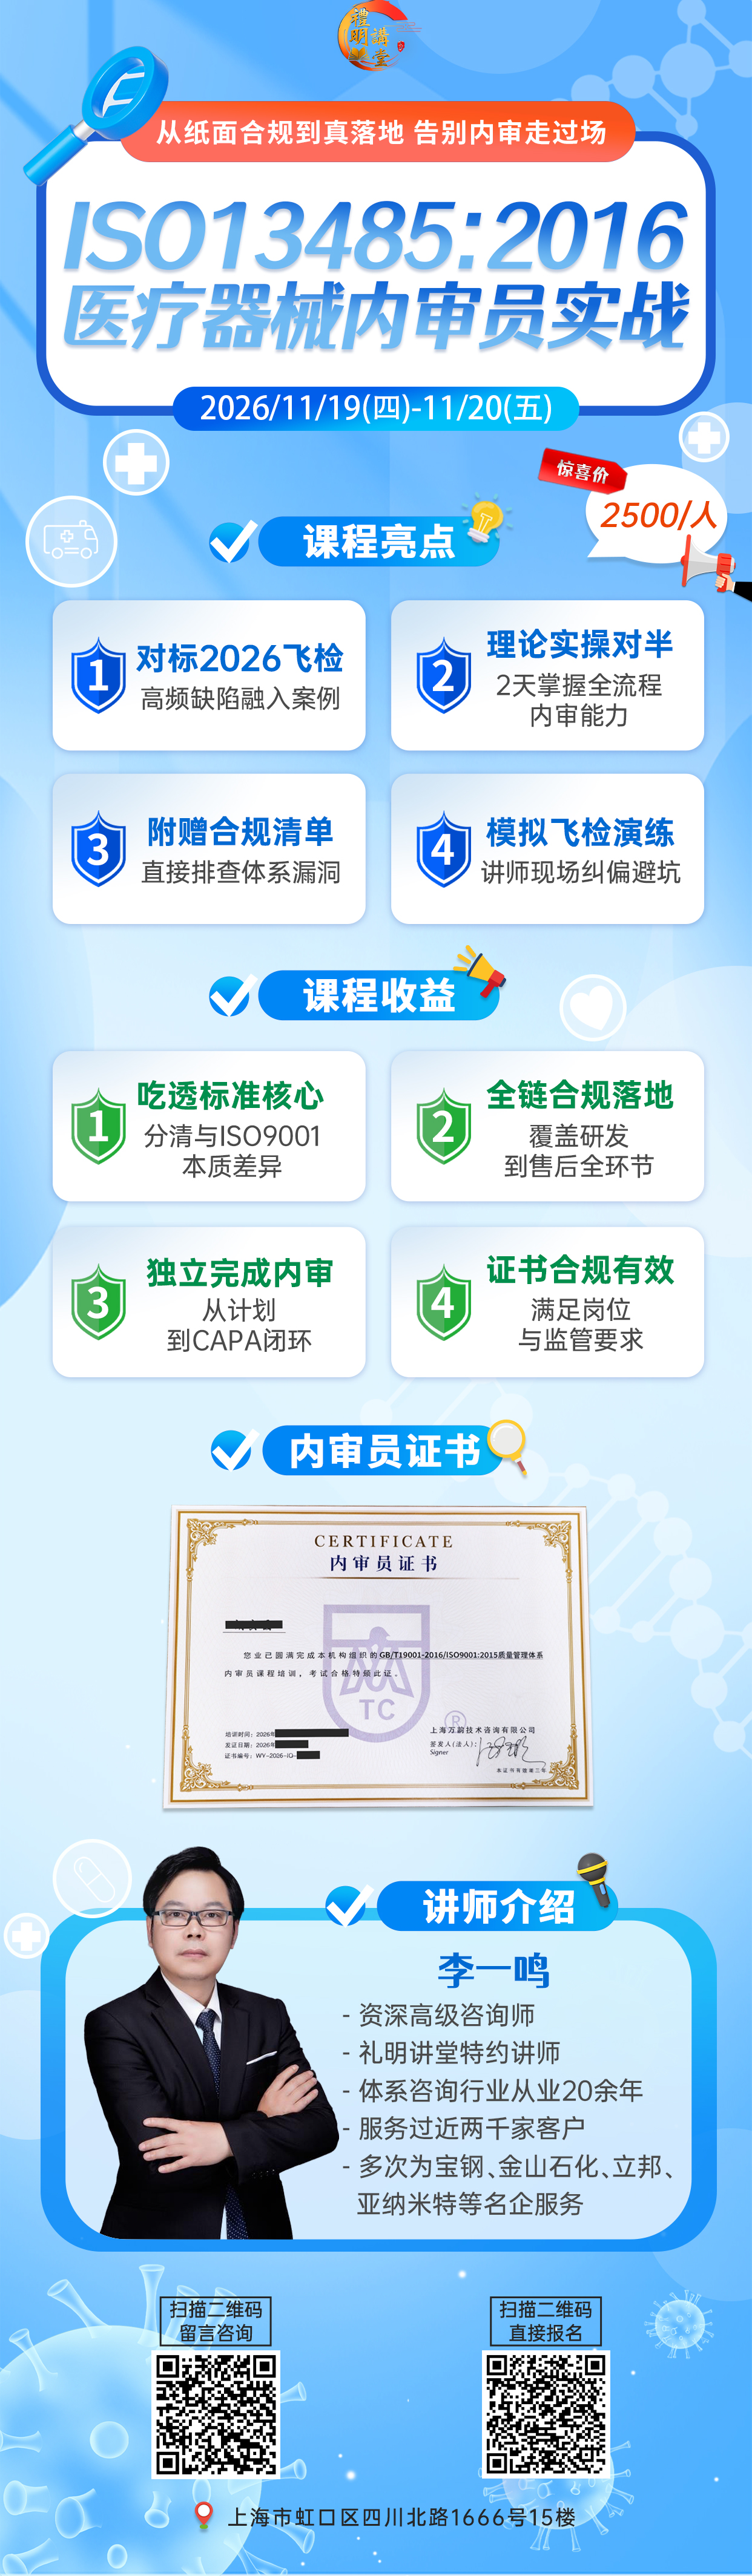
还没有系统学过新版要求、不清楚怎么把新条款融进内审流程的,可以关注礼明讲堂11月19—20日在上海开设的ISO13485内审员实战班。课程把飞检高频缺陷和新版GMP要求一起融进案例,两天理论实操各半,配套发放合规清单和内审模板包,考试合格颁发内审员证书,费用2500元/人。
新规刚落地,正是补短板的时候。

- 2026-11-04
- 2026-11-04
- 2026-11-04
- 2026-11-04
- 2026-11-04
- 2026-11-04
- 2026-11-04
- 2026-11-04
- 2026-11-04
- 2026-11-04
- 2026-11-03
- 2026-11-03


